Dědičné poruchy metabolizmu jako indikace k transplantaci jater u dospělých
Inherited metabolic disorders as an indication for liver transplantation in adults
Rare metabolic liver diseases constitute a heterogeneous group of genetically determined disorders that manifest in both childhood and adulthood. Liver transplantation is indicated for acute or chronic liver failure; however, for some metabolic disorders, it may also be performed even when liver function is preserved, with the aim of correcting the underlying metabolic disorder and preventing the development of serious extrahepatic complications. In genetically determined cholestatic diseases, severe pruritus unresponsive to available treatments may also be a specific indication for transplantation. Therefore, the indications and timing of transplantation are based not only on the severity of liver involvement but also on the natural course of the specific disease, the options for conservative treatment, the expected benefit of transplantation, and the risk of developing irreversible complications. This article summarizes the specifics of liver transplantation in selected inherited metabolic disorders, with a focus on diseases relevant to adult hepatology practice.
Keywords:
liver transplantation – inherited metabolic disorders – rare metabolic liver diseases – Wilson’s disease – 1-antitrypsin deficiency – hereditary hemochromatosis – progressive familial intrahepatic cholestasis
Autori:
K. Plchová; L. Gonsorčíková
 ; T. Hucl
; J. Šperl
Pôsobisko autorov:
Klinika hepatogastroenterologie, IKEM, Praha
Vyšlo v časopise:
Gastroent Hepatol 2026; 80(5): 416-425
Kategória:
Hepatologie: přehledná práce
doi:
https://doi.org/10.48095/ccgh2026416
Súhrn
Vzácná metabolická onemocnění jater představují heterogenní skupinu geneticky podmíněných chorob, s manifestací v dětském i dospělém věku. Transplantace jater je indikována při akutním nebo chronickém jaterním selhání, u některých metabolických onemocnění však může být provedena i při zachované jaterní funkci s cílem korigovat základní metabolickou poruchu a zabránit rozvoji závažných extrahepatálních komplikací. U geneticky podmíněných cholestatických onemocnění může být specifickou indikací k transplantaci také těžký pruritus nereagující na dostupnou léčbu. Indikace a načasování transplantace proto vycházejí nejen z tíže jaterního postižení, ale také z přirozeného průběhu konkrétního onemocnění, z možností konzervativní léčby, z očekávaného efektu transplantace a z rizika rozvoje nevratných komplikací. Článek shrnuje specifika transplantace jater u vybraných dědičných poruch metabolizmu se zaměřením na onemocnění relevantní pro dospělou hepatologickou praxi.
Klíčová slova:
transplantace jater – dědičné poruchy metabolizmu – vzácná metabolická onemocnění jater – Wilsonova choroba – deficit alfa 1 antitrypsinu – hereditární hemochromatóza – progresivní familiární intrahepatální cholestáza
Úvod
Vzácná metabolická onemocnění jater představují heterogenní skupinu geneticky podmíněných chorob spadajících do širší kategorie vrozených poruch metabolizmu (IEM – inborn errors of metabolism). Následkem genetické poruchy může být defekt enzymu, transportního proteinu nebo jiného regulačního mechanizmu, jehož důsledkem je hromadění toxických metabolitů nebo porucha syntézy nezbytných metabolitů vedoucí v řadě případů k postupnému poškození jater.
Játra mají zásadní úlohu v metabolizmu aminokyselin, sacharidů a lipidů i v detoxikačních procesech, a u řady těchto onemocnění jsou proto primárně postiženým orgánem. Jednotlivá onemocnění jsou vzácná (za vzácné je v Evropské unii považováno onemocnění s prevalencí nižší než 5 případů na 10 000 obyvatel), ale je jich řada, proto vzácná onemocnění jater představují téměř polovinu indikací k transplantaci jater [1,2].
Některá metabolická onemocnění jater se manifestují již v dětském věku. Mezi dospělými pacienty proto tvoří významnou skupinu pacienti sledovaní již od dětství, u nichž může jaterní postižení v průběhu života progredovat do pokročilé fibrózy a cirhózy jater. U jiných onemocnění se však první klinické projevy jaterní choroby objevují až v dospělosti.
U vybraných pacientů přichází v úvahu léčba transplantací jater, a to především při rozvoji akutního nebo chronického jaterního selhání. U některých metabolických onemocnění však může být transplantace jater indikována i při zachované jaterní funkci, pokud transplantace koriguje základní metabolickou poruchu spojenou se vznikem toxických metabolitů, které poškozují jiné orgány (např. ledviny či CNS), a transplantace jater tak zabrání rozvoji závažných extrahepatálních komplikací [3].
Cílem článku je uvést přehled indikací k transplantaci jater u vybraných vzácných metabolických onemocnění jater v dospělosti se zaměřením na specifické indikace u jednotlivých chorob.
Klasifikace dědičných poruch metabolizmu podle indikací k transplantaci jater
Metabolická onemocnění jater zahrnují široké spektrum poruch s rozdílným mechanizmem jaterního i extrahepatálního postižení. U některých z nich je transplantace indikována pro závažné primární jaterní postižení, zatímco u jiných je jejím cílem především korekce metabolického defektu, aniž by byla nativní játra primárně významně poškozena.
U části metabolických onemocnění je důsledkem genetické poruchy akumulace toxických metabolitů v játrech a jejich postupné závažné poškození. U Wilsonovy choroby a hereditární hemochromatózy je poškození jater způsobeno akumulací mědi, resp. železa, u deficitu a1-antitrypsinu intracelulární akumulací variantního proteinu (tzv. proteinopatický efekt). Jaterní postižení může během života progredovat do těžké fibrózy jater nebo cirhózy a do chronického jaterního selhání obvykle v dospělosti [4–6], vzácně se může selhání jater projevit v dětství či období adolescence.
Odlišná je situace u některých metabolických onemocnění, která se manifestují již v dětském věku, u nichž játra nemusí být strukturálně významně postižena, ale jsou zásadním místem metabolické poruchy. Patří sem zejména poruchy močovinového cyklu, organické acidurie, metylmalonová a propionová acidemie, nemoc javorového sirupu (MSUD), glykogenóza 1a a tyrozinemie, které jsou spojeny s produkcí neurotoxických či nefrotoxických metabolitů v játrech. Klinický průběh je charakterizován opakovanými metabolickými dekompenzacemi, které mohou způsobit závažné a nevratné neurologické postižení. Transplantace jater má u takových chorob za cíl korigovat poruchu metabolizmu, zabránit dalším metabolickým krizím a omezit riziko poškození extrahepatálních orgánů. Načasování transplantace proto vychází zejména z průběhu základního onemocnění a rizika metabolické dekompenzace, nikoli ze stupně jaterního postižení. Ostatně další jaterní funkce nebývají u takových chorob postiženy [4]. Transplantace jater však nemusí u tohoto typu metabolických vad představovat definitivní řešení, protože daný enzym se tvoří u zdravého člověka i v jiných orgánech než v játrech, a tudíž náhrada aktivity enzymu pomocí transplantace je pouze částečně. Zejména v zátěži (např. při infekci) stále musíme počítat s možným rizikem metabolické dekompenzace.
Další skupinu tvoří poruchy metabolizmu sloučenin vznikajících v játrech zahrnující poruchy jejich syntézy, degradace nebo transportu. Onemocnění mají zpravidla chronický průběh s postupným postižením jednotlivých orgánů vč. jater. Patří sem např. některé poruchy syntézy cholesterolu a žlučových kyselin. K transplantaci jater se přistupuje především při pokročilém jaterním postižení, s přihlédnutím k rozsahu extrahepatálních projevů.
Rozhodování o indikaci transplantace jater
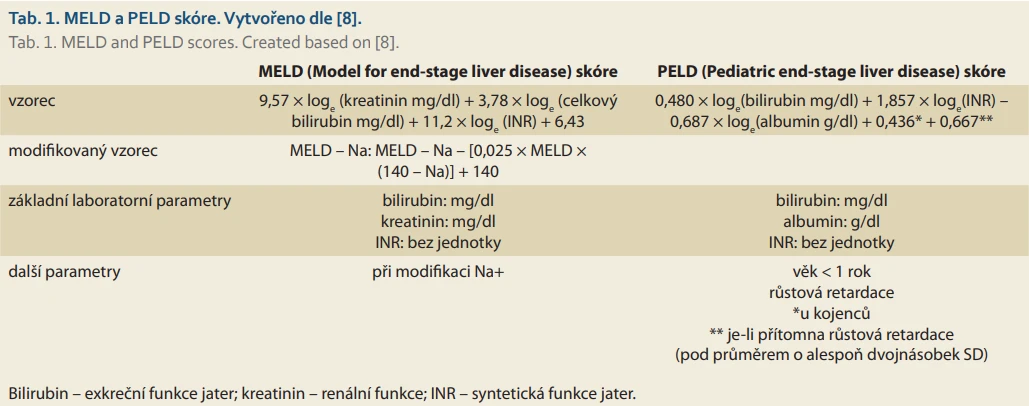
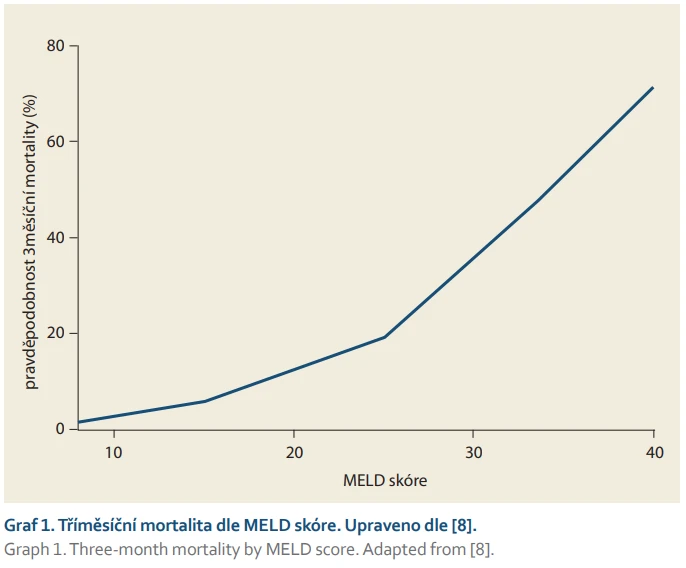
Indikační kritéria pro transplantaci jater se u vzácných metabolických onemocnění liší podle charakteru základního onemocnění. Nejčastěji je transplantace indikována při akutním nebo chronickém selhání jater, případně při vzniku hepatocelulárního karcinomu (HCC) [4]. K rozhodnutí o načasování transplantace jater se používají standardní skórovací systémy pro dospělé i děti. Jedná se o King’s College kritéria [7] pro akutní selhání jater či o MELD (Model for End-Stage Liver Disease) nebo PELD (Pediatric End-Stage Liver Disease, používaný pro děti do 12 let) skóre u chronického selhání jater, resp. u dekompenzované jaterní cirhózy [8]. Za jednu z hranic pro zvážení transplantace jater je dle doporučených postupů z roku 2013 považováno MELD skóre ≥ 15 [9,10]. Pro ACLF (acute-on-chronic liver failure) by mělo být používáno CLIF-C-ACLF skóre [11]. Specifická kritéria byla vypracována pro Wilsonovu chorobu, u níž může být obtížné rozhodnout mezi transplantací jater a konzervativní léčbou v případě akutní dekompenzace jaterní cirhózy [12]. ACLF je u Wilsonovy choroby pro vysokou mortalitu při konzervativní léčbě indikací k transplantaci vždy. Specifickou indikací transplantace jater může být nesnesitelný pruritus nereagující na dostupnou léčbu u geneticky podmíněných cholestatických chorob dospělých i dětí [6]. Transplantace jater se v těchto případech provádí po pečlivém zvážení přínosů a rizik bez ohledu na pokročilost dysfunkce jater. U dětí tato indikace k transplantaci jater ustupuje do pozadí díky zavedení léčby IBAT inhibitory (ileal bile acid transport inhibitors) [6,13].
Načasování transplantace u chorob s produkcí toxického metabolitu a poškozením jiného orgánu než jater závisí na typu onemocnění, což je určující pro doporučený věk provedení transplantace. Obecně platí snaha o provedení transplantace u co možná největšího dítěte. Např. u dětí s propionovou acidurií je z důvodu zabránění ireverzibilnímu poškození CNS výhodou transplantovat v mladším věku, na druhé straně čím menší dítě se transplantuje, tím větší jsou rizika komplikací po transplantaci. Rozhodování záleží i na dostupných možnostech konzervativní léčby, která by mohla transplantaci bezpečně oddálit. U zmíněných chorob se obvykle nepracuje se skórovacími systémy pro hodnocení dysfunkce jater (tab. 1, graf 1).
Wilsonova choroba
Wilsonova choroba je vzácné autozomálně recesivně dědičné onemocnění postihující metabolizmus mědi. Prevalence v běžné populaci se odhaduje na 1 : 30 000–1 : 50 000. Příčinou jsou patogenní varianty genu ATP7B, který kóduje měď transportující ATPázu exprimovanou především v hepatocytech. Dosud bylo popsáno více než 2 700 variant genu ATP7B, z nichž více než 800 je považováno za patogenní. Ve střední a východní Evropě je nejčastější variantou p.His1069Gln (H1069Q) [14].
Protein ATP7B zajišťuje inkorporaci mědi do apoceruloplazminu a její vylučování do žluči. Porucha jeho funkce vede k hromadění mědi v hepatocytech a jejich postupnému poškození. Výsledkem je rozvoj fibrózy a následně cirhózy jater. Při poškození hepatocytů se měď uvolňuje do systémové cirkulace a ukládá se také v dalších orgánech, především v centrálním nervovém systému a rohovce.
Wilsonova choroba se nejčastěji manifestuje jaterním nebo neurologicko-psychiatrickým postižením. První projevy se obvykle objevují mezi 5. a 35. rokem života, pozdější manifestace onemocnění bývá spíše výjimečná. Jaterní projevy převažují u dětí a adolescentů, zatímco neurologická a psychiatrická symptomatologie se častěji objevuje v pozdějším věku. Jaterní postižení sahá od asymptomatické elevace jaterních testů přes chronickou hepatitidu až po cirhózu. Akutní jaterní selhání (ALF – acute liver failure), které se může rozvinout u pacienta s cirhózou, by mělo být spíše klasifikováno jako ACLF než ALF. Neurologická forma se nejčastěji projevuje tremorem, dystonií, dysartrií nebo poruchami koordinace, přidruženy mohou být změny chování a další psychiatrické projevy.
Diagnóza je založena na kombinaci klinického obrazu, koncentrace ceruloplazminu v krvi, 24hodinového vylučování mědi močí, průkazu Kayserova-Fleischerova prstence a genetického vyšetření genu ATP7B [15]. V nejasných případech lze kvantifikovat obsah mědi v jaterní tkáni. Jednotlivé diagnostické parametry jsou součástí Leipzig score [16].
Základem léčby je celoživotní snížení zásob mědi a zabránění její další akumulaci. Používá se chelatační léčba, především D-penicilamin a trientin, nebo soli zinku snižující intestinální absorpci mědi [15].
Transplantace jater je indikována zejména u pacientů s ALF (resp. ACLF) či při chronickém selhání jater navzdory maximální možné medikamentózní léčbě. Transplantací jater je současně nahrazen původní genetický defekt ATP7B, a dochází tak ke korekci poruchy metabolizmu mědi.
Akutní jaterní selhání (resp. ACLF) je nejzávažnější jaterní manifestací Wilsonovy choroby a může být první klinickou manifestací onemocnění. Ve studii zabývající se hemolýzou při Wilsonově chorobě byla z 38 pacientů transplantovaných pro fulminantní Wilsonovu chorobu u 35 přítomna cirhóza jater a u zbývajících tří pokročilá fibróza [17]. Typickým nálezem je těžký ikterus, koagulopatie a Coombs-negativní intravaskulární hemolýza vznikající při masivním uvolnění mědi z poškozených hepatocytů. Současně se může rozvinout akutní poškození ledvin a při progresi také jaterní encefalopatie. Prognóza bez transplantace je velmi nepříznivá, historicky s mortalitou kolem 95 % [18].
Chelatační léčba má být dle doporučení zahájena bezprostředně po stanovení diagnózy a rychle titrována do plné dávky, a to i u pacientů indikovaných k transplantaci jater [15]. U ACLF však samotná chelatační léčba zpravidla nevede k dostatečně rychlé stabilizaci stavu a u pacientů s nepříznivou prognózou nepředstavuje alternativu k urgentní transplantaci jater. Jako překlenovací léčbu do transplantace lze využít vysokoobjemovou výměnu plazmy, která snižuje množství cirkulující mědi a může přispět ke zmírnění hemolýzy. Její vliv na přežití bez transplantace však není jednoznačně prokázán. U pacientů s těžkou akutní dekompenzací cirhózy jsou známy případy, při nichž chelatační léčba vedla k rekompenzaci a po mnoha měsících až k úpravě funkce jater a snížení jejich tuhosti [19]. K odhadu prognózy lze využít New Wilson Index. Hodnota ≥ 11 je spojena s vysokým rizikem úmrtí bez transplantace [20].
Hereditární hemochromatóza
Hereditární hemochromatóza je autozomálně recesivní dědičná porucha metabolizmu železa vedoucí k jeho zvýšenému vstřebávání a postupnému ukládání, především v játrech a srdci. Klinická manifestace onemocnění se odhaduje přibližně u 1 z 1 000 Evropanů, rizikový genotyp je však podstatně častější.
Nejčastější příčinou jsou varianty genu HFE. Přibližně 80 % evropských pacientů se symptomatickou hemochromatózou jsou homozygoti p.Cys282Tyr (C282Y). Výskyt této varianty má výrazný severojižní gradient, od přibližně 1 : 83v Irsku po < 1 : 2 500 v jižní Evropě [5]. Penetrance je neúplná a výrazně se liší podle pohlaví. V dlouhodobě sledovaném souboru homozygotů C282Y ve věku 40–69 let se onemocnění spojené s přetížením železem rozvinulo u 28 % mužů a 1,2 % žen [21]. Vzácněji jsou příčinou recesivní varianty genů HJV, HAMP nebo TFR2 a dominantní gain-of-function varianty genu SLC40A1, který kóduje ferroportin [5].
Protein HFE se podílí na regulaci tvorby hepcidinu. Jeho nedostatek vede ke zvýšené aktivitě ferroportinu, zvýšenému vstřebávání železa ve střevě a jeho uvolňování z makrofágů. Stoupá saturace transferinu a železo se postupně ukládá v játrech a dalších orgánech. V játrech vyvolává oxidační stres a poškození hepatocytů s následnou progresí fibrózy a cirhózy. Postiženy mohou být také pankreas, srdce, endokrinní orgány a klouby.
Onemocnění se nejčastěji manifestuje v dospělosti, téměř výhradně u mužů. V klinickém obraze převažují projevy jaterního postižení, častá je také únava a artralgie. U pokročilého onemocnění se přidává diabetes mellitus, kardiomyopatie nebo hypogonadizmus. Ve starší literatuře se píše o tzv. bronzovém diabetu, což vychází z tmavšího zbarvení kůže u pacientů s hereditární hemochromatózou. Varianty HJV a HAMP jsou spojeny s juvenilní hemochromatózou, která se objevuje již v mladém věku a postihuje obě pohlaví obdobně. Přetížení železem zde postupuje rychle a na rozdíl od nejčastější formy vystupuje časně do popředí závažné kardiální a endokrinní postižení. Současně progreduje i jaterní fibróza, která může vyústit v cirhózu. Neléčení nemocní mohou rozvinout srdeční selhání již před 30. rokem života [22].
Diagnóza je založena na saturaci transferinu, hodnotě sérového ferritinu a na genetickém vyšetření. U homozygotů C282Y s odpovídajícími biochemickými nálezy není další průkaz jaterního přetížení železem nutný. U ostatních genotypů je třeba přetížení železem prokázat, zpravidla pomocí magnetické rezonance (MR) jater. Dále se hodnotí stupeň jaterní fibrózy a případné extrahepatální postižení. Je nutné odlišit jinou příčinu zvýšené koncentrace ferritinu, jako jsou záněty, tumory, poškození jater alkoholem či metabolickou dysfunkcí podmíněné steatotické onemocnění jater [5].
Základem léčby jsou pravidelné venepunkce, ideálně zahájené ještě před vznikem nevratného orgánového poškození. Kritériem účinnosti léčby je udržení sérového ferritinu v normálním rozmezí, většina pacientů s HFE hemochromatózou potřebuje 3–5 venepunkcí (200–300 ml) za rok, někteří pacienti ale potřebují k udržení normálního ferritinu venepunkcí více. Pokud je nelze provádět, např. z důvodu intolerance, lze použít erytrocytaferézu, případně chelatační léčbu. Odstranění nadbytku železa zastavuje progresi jaterního postižení a u části nemocných může vést i k regresi fibrózy. Nové možnosti léčby jsou zaměřeny na ovlivnění osy hepcidin–ferroportin. V klinickém hodnocení je rusfertid, který působí jako mimetikum hepcidinu a snižuje potřebu terapeutických venepunkcí [23]. Dalším zkoumaným přístupem je inhibice ferroportinu vamifeportem, která omezuje vstřebávání železa ze střeva a jeho uvolňování z makrofágů [24]. Pacienti s pokročilou fibrózou nebo cirhózou zůstávají ve vysokém riziku HCC a vyžadují provádění surveillance HCC [5].
K transplantaci jater dospějí nemocní s dekompenzovanou cirhózou nebo HCC (jehož incidence je u hemochromatózy 200krát vyšší než u zdravých jedinců) podle obecných transplantačních kritérií [4,25]. Před zařazením pacienta na čekací listinu je nutné vyloučit významnou kardiomyopatii a poruchy srdečního rytmu. Magnetická rezonance srdce by měla být provedena v rámci protokolárních vyšetření, případné kardiální postižení může limitovat možnost provedení transplantace jater [26].
V analýze amerického transplantačního registru bylo přežití pacientů s hereditární hemochromatózou po transplantaci jater srovnatelné s jinými chronickými jaterními onemocněními [26]. Podobné výsledky vyplývají i z dat ELTR (European Liver Transplant Registry), dlouhodobé přežití je však nižší než u některých jiných metabolických indikací [27]. U hemochromatózy podmíněné variantami HFE transplantace zároveň koriguje poruchu metabolizmu železa. Po transplantaci dochází k normalizaci tvorby hepcidinu a nebyla pozorována významná rekurence přetížení železem v jaterním štěpu [28]. U vzácnějších genetických forem jsou údaje o úpravě metabolizmu železa a dlouhodobé prognóze po transplantaci omezené na kazuistická sdělení.
Deficit α1-antitrypsinu
Deficit a1-antitrypsinu (AATD) je dědičné autozomálně kodominantní onemocnění způsobené variantami genu SERPINA1, který kóduje a1-antitrypsin (AAT). Onemocnění se manifestuje postižením jater a plic a patří mezi nejčastější genetická jaterní onemocnění u dětí. Incidence AATD se v populaci pohybuje kolem 1 : 3 000. Wild-type alela SERPINA1 je označována jako „M“, zatímco nejčastější patogenní variantou spojenou s těžkým deficitem AAT je alela „Z“. Heterozygotní nosičství Pi*MZ se vyskytuje přibližně u 1 z 30 osob evropského původu [29].
AAT je tvořen převážně v hepatocytech a jeho hlavní funkcí je inhibice serinových proteáz, zejména neutrofilní elastázy v plicích. „Z“ alela vede k tvorbě strukturálně změněného proteinu, který polymerizuje a hromadí se v endoplazmatickém retikulu hepatocytů. Nedostatek AAT v cirkulaci způsobuje proteolytické poškození plicní tkáně (loss of function), zatímco jaterní postižení vzniká v důsledku hromadění variantního Z-proteinu v hepatocytech (gain of function). Důsledkem je proteinopatické poškození hepatocytů s rozvojem cirhózy jater se zvýšeným rizikem vzniku HCC.
Jaterní onemocnění při AATD má dva věkové vrcholy manifestace. V dětském věku se nejčastěji projevuje protrahovanou novorozeneckou žloutenkou, která u většiny dětí spontánně ustupuje. U části nemocných však dochází k progresi cirhózy do selhání jater s portální hypertenzí, s nutností transplantace jater zpravidla v prvních 5 letech života. AATD patří mezi nejčastější metabolické indikace k transplantaci jater u dětí a historicky je uváděn jako druhá nejčastější indikace transplantace po biliární atrezii. Druhý vrchol manifestace přichází v dospělosti, kdy může po dlouhém asymptomatickém období dojít k rozvoji pokročilé fibrózy, cirhózy a chronického selhání jater. Na rychlosti progrese onemocnění se přitom významně podílejí i další faktory poškozující játra, zejména pravidelná konzumace alkoholu, obezita a přítomnost metabolickou dysfunkcí podmíněného steatotického onemocnění jater [30].
Heterozygotní nosičství genotypu MZ není považováno samo za patogenní, ale jen rizikové, zvyšující riziko rozvoje cirhózy jater v případě chronického onemocnění jater jiné etiologie. Genotyp MZ byl dříve považován za stav bez významnějšího rizika jaterního onemocnění. V posledních 10 letech bylo zmíněné riziko velmi dobře popsáno na velkých souborech pacientů a ukázalo se, že zmíněný genotyp zvyšuje riziko rozvoje cirhózy jater, zejména v případě metabolického a alkoholového jaterního onemocnění [31–33].
Diagnóza je založena na stanovení sérové koncentrace AAT a genetickém vyšetření genu SERPINA1. Specifická léčba jaterního postižení zatím není k dispozici, zásadní je proto ovlivnění dalších faktorů urychlujících jeho progresi. Augmentační léčba používaná u plicní formy jaterní onemocnění neovlivňuje z důvodu orgánově odlišného patofyziologického mechanizmu poškození [29]. Slibné výsledky však přináší cílená léčba pomocí siRNA fazirsiranu, která snižuje tvorbu Z-AAT a jeho akumulaci v hepatocytech a je v současnosti předmětem klinického hodnocení [34].
U pokročilého jaterního onemocnění je transplantace jedinou kurativní léčbou. Indikována je u nemocných s dekompenzovanou cirhózou a u pacientů s HCC podle obecných transplantačních kritérií. Před transplantací je nutné posoudit také závažnost plicního postižení. Po transplantaci získává příjemce fenotyp dárce, koncentrace AAT v séru se normalizuje a jaterní onemocnění nerecidivuje [35].
Familiární intrahepatální cholestáza
Progresivní familiární intrahepatální cholestázy (PFIC) představují heterogenní skupinu vzácných, recesivně dědičných onemocnění způsobených poruchou tvorby a transportu žluči [6]. Prevalence se odhaduje přibližně na 1 : 50 000–1 : 100 000 živě narozených dětí. Klinický průběh je značně variabilní, od časně manifestujících se progresivních forem až po mírnější fenotypy s manifestací v adolescenci nebo dospělosti. Mírnější varianty některých genů mohou být podkladem pro klinickou manifestaci v podobě tzv. benigní rekurentní intrahepatální cholestázy (BRIC) [6].
Jednotlivé formy PFIC se liší jak genetickým podkladem, tak klinickou manifestací a rychlostí progrese onemocnění. V současnosti je známo již jedenáct geneticky definovaných forem PFIC, v tab. 2 jsou uvedeny čtyři nejčastější.
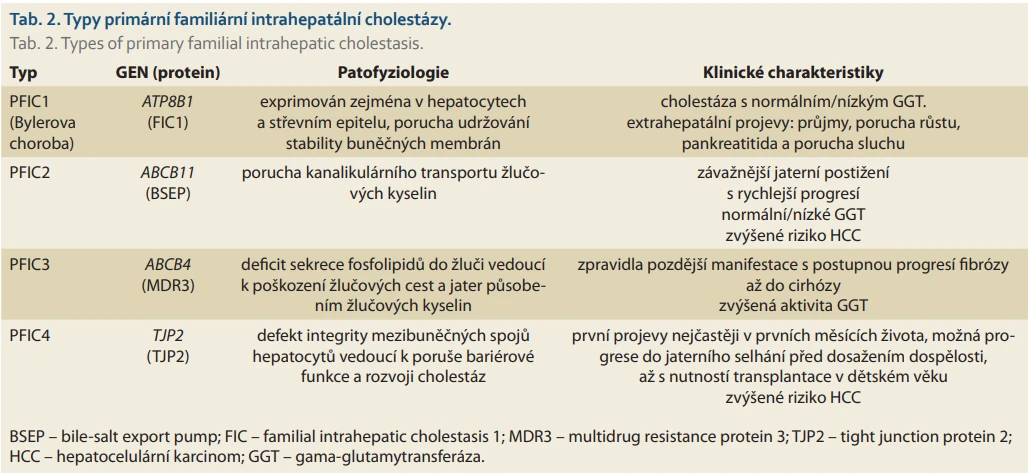
PFIC1 (Bylerova choroba) je spojena s variantami genu ATP8B1, který kóduje protein FIC1 (familial intrahepatic cholestasis 1). FIC1 je exprimován zejména v hepatocytech a střevním epitelu a podílí se na udržování stability buněčných membrán. Vedle cholestázy se proto u PFIC1 vyskytují také extrahepatální projevy, především průjmy, porucha růstu, pankreatitida a porucha sluchu [6,36].
PFIC2 je způsobena variantami genu ABCB11 kódujícího pumpu žlučových kyselin, tzv. BSEP (bile salt export pump). Jaterní postižení bývá závažnější, s rychlejší progresí a zvýšeným rizikem HCC. Pro PFIC1 a PFIC2 je charakteristická normální nebo nízká aktivita GGT [6,37].
PFIC3 je způsobena variantami genu ABCB4 kódujícího fosfolipidový transportér MDR3, který zajišťuje sekreci fosfolipidů do žluči. Jeho deficit vede k poškození žlučových cest a jaterního parenchymu působením žlučových kyselin [6,38]. Onemocnění se zpravidla manifestuje později, s postupnou progresí fibrózy až do cirhózy. Na rozdíl od PFIC1 a PFIC2 je aktivita GGT zvýšená, což představuje důležitý diferenciálně diagnostický znak.
PFIC4 je způsobena variantami genu TJP2 (tight junction protein 2), který se podílí na integritě mezibuněčných spojů hepatocytů. Jeho deficit vede k poruše bariérové funkce a rozvoji cholestázy. První projevy se objevují nejčastěji již v prvních měsících života a onemocnění může progredovat do jaterního selhání před dosažením dospělosti. PFIC4 je rovněž spojena se zvýšeným rizikem HCC a transplantace jater může být nutná již v dětském věku [6,39].
Pro benigní rekurentní intrahepatální cholestázu (BRIC) jsou typické opakované ataky cholestázy v trvání týdnů až měsíců, oddělené různě dlouhými asymptomatickými obdobími. K progresivnímu poškození jater zpravidla nedochází. První ataky se nejčastěji objevují v adolescenci nebo mladé dospělosti. Rozlišují se dvě základní formy. BRIC1 je spojena s variantami genu ATP8B1, který je rovněž podkladem PFIC1, zatímco BRIC2 je podmíněna variantami ABCB11 spojenými také s PFIC2. BRIC tak představuje mírnější fenotyp obou genových variant. U části pacientů však patogenní variantu v genech ATP8B1 ani ABCB11 prokázat nelze, což svědčí pro genetickou heterogenitu onemocnění. U pacientů s BRIC není transplantace standardně indikována, výjimečně ji lze zvážit při opakovaných těžkých atakách cholestázy s jinak nezvládnutelným pruritem [6].
Těžké formy PFIC se nejčastěji manifestují v kojeneckém nebo časném dětském věku cholestázou a výrazným pruritem. V dalším průběhu dochází k progresi fibrózy, rozvoji jaterní cirhózy a portální hypertenze. Závažnost fenotypu závisí mimo jiné na reziduální funkci postiženého proteinu. U části nemocných se geneticky podmíněná cholestáza manifestuje až v adolescenci nebo dospělosti [39].
Diagnóza vychází z klinického a laboratorního obrazu a genetického vyšetření. Určení konkrétní genetické varianty je důležité také pro odhad dalšího průběhu a volbu léčby [6].
Léčba je zaměřena především na cholestázu a pruritus. Vedle biliární diverze [40] se v současnosti používají inhibitory ileálního transportéru žlučových kyselin (IBAT) [13]. Odpověď na léčbu závisí na genetickém podkladu a reziduální funkci postiženého proteinu. U části pacientů může přerušení enterohepatální cirkulace natrvalo derivačním chirurgickým výkonem nebo přechodně zavedením nazobiliární drenáže zlepšit pruritus nebo oddálit potřebu transplantace [6].
Transplantace jater je indikována při progresi do dekompenzované cirhózy nebo jaterního selhání a při komplikacích portální hypertenze. Specifickou indikací může být také těžký pruritus nereagující na dostupnou léčbu, a to i při zachované syntetické funkci jater, a porucha růstu. U PFIC2 a PFIC4 je při načasování transplantace nutné zohlednit také zvýšené riziko HCC [6].
Posttransplantační průběh se u jednotlivých forem liší. U PFIC1 přetrvávají po transplantaci extrahepatální projevy deficitu FIC1, zejména průjmy, které se mohou dále zhoršovat. Chronické průjmy jsou spojeny s rozvojem steatózy až steatohepatitidy štěpu a mohou zhoršovat absorpci imunosupresiv, což může komplikovat dosažení stabilních terapeutických hladin a zvyšovat riziko rejekce [41].
Specifickou komplikací transplantace u PFIC2 je protilátkami indukovaný deficit BSEP (AIBD – antibody-induced BSEP deficiency) [42]. Vyskytuje se především u pacientů s variantami spojenými s absencí exprese BSEP ve vlastních játrech, u nichž může po transplantaci dojít k tvorbě protilátek proti molekulám BSEP exprimovaným v dárcovských játrech. Ty inhibují funkci transportéru a vedou k opětovnému rozvoji cholestázy s pruritem a normální aktivitou GGT. Diagnóza je založena na průkazu anti-BSEP protilátek a histologickém vyšetření štěpu. Léčba zahrnuje intenzifikaci imunosuprese, rituximab a plazmaferézu nebo imunoadsorpci. Při selhání léčby může být nutná retransplantace [6].
U PFIC3 nejsou typické specifické komplikace základního onemocnění po transplantaci [6].
Alagillův syndrom
Alagillův syndrom (ALGS) je autozomálně dominantně dědičné multisystémové onemocnění s významným postižením jater. U většiny pacientů je příčinou patogenní varianta genu JAG1, méně často genu NOTCH2. Porucha signalizace JAG1–NOTCH2 během vývoje jater vede k nedostatečnému vývoji žlučových cest a redukci počtu intrahepatálních žlučovodů. Tato signální dráha je však důležitá i pro embryonální vývoj dalších orgánů, které mohou být v rámci syndromu rovněž postiženy [6,43].
Jaterní postižení se obvykle manifestuje již v dětském věku cholestázou a pruritem. Častá je hyperlipidemie, xantomy, deficit vitaminů rozpustných v tucích a porucha růstu. Onemocnění může progredovat rozvojem jaterní fibrózy, portální hypertenze a jaterní dekompenzace. Mezi další projevy patří vrozené srdeční a cévní vady, zejména postižení plicnice, dále renální abnormality a postižení skeletu a očí. Diagnóza se opírá o klinický obraz a genetické vyšetření.
Léčba je zaměřena především na projevy cholestázy, zejména pruritus. V jeho léčbě se uplatňují inhibitory ileálního transportéru žlučových kyselin (IBAT), maralixibat a odevixibat.
Transplantace jater je indikována při dekompenzovaném jaterním onemocnění a komplikacích portální hypertenze. Indikací mohou být také závažné komplikace chronické cholestázy, zejména refrakterní pruritus a porucha růstu. Při posuzování indikace k transplantaci je nutné zohlednit kardiální, renální a cévní postižení, které není řešitelné transplantací jater a zásadně ovlivňuje perioperační průběh i dlouhodobou prognózu [6,43].
Závěr
Dědičné poruchy metabolizmu představují klinicky heterogenní skupinu onemocnění s rozdílným přirozeným průběhem i indikacemi k transplantaci jater. U onemocnění vedoucích k progresivnímu poškození jater se transplantační kritéria zásadně neliší od jiných etiologií chronického jaterního onemocnění. Specifická situace nastává u nemocných se zachovanou jaterní funkcí, u nichž může být důvodem k transplantaci riziko metabolických dekompenzací a nevratného extrahepatálního postižení, nebo u geneticky podmíněných cholestáz s refrakterním pruritem a poruchou růstu. Stejně tak se mezi jednotlivými diagnózami liší efekt transplantace – od korekce základní metabolické poruchy až po situace, při nichž extrahepatální projevy onemocnění přetrvávají a ovlivňují další prognózu.
Současně se rozšiřují možnosti cílené léčby. IBAT inhibitory již změnily léčbu geneticky podmíněných cholestáz, zatímco u dalších onemocnění jsou hodnoceny nové léčebné postupy, např. siRNA léčba u deficitu a1-antitrypsinu, ovlivnění osy hepcidin–ferroportin u hereditární hemochromatózy nebo genová terapie u Wilsonovy choroby. Jejich zavedení může v budoucnu ovlivnit přirozený průběh těchto onemocnění a s ním i potřebu a načasování transplantace jater.
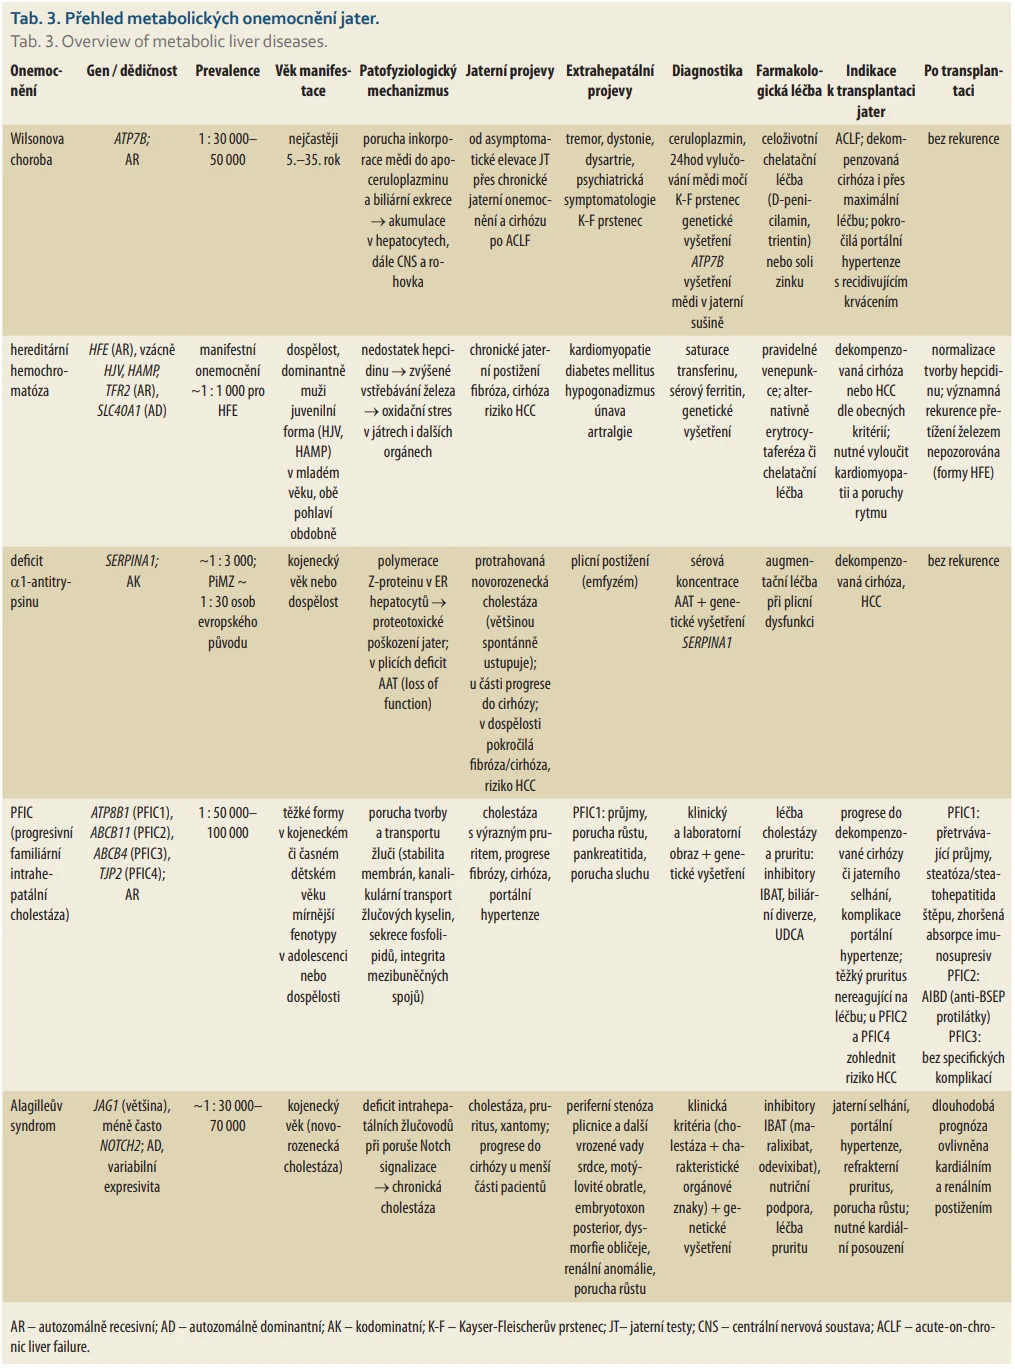
Rozhodnutí o transplantaci proto musí vycházet nejen z aktuální tíže jaterního postižení, ale také z konkrétní diagnózy, jejího očekávaného průběhu, možností konzervativní léčby a předpokládaného přínosu transplantace pro další prognózu nemocného (tab. 3).
Zdroje
1. European Commisson. Rare Diseases. 2026 [online]. Available from: https: //health.ec.europa.eu/rare-diseases-and-european-reference-networks/rare-diseases_en.
2. Finotti M, Auricchio P, Vitale A et al. Liver transplantation for rare liver diseases and rare indications for liver transplant. Transl Gastroenterol Hepatol 2021; 6 : 27. doi: 10.21037/tgh-19-282.
3. Fagiuoli S, Daina E, D‘Antiga L et al. Monogenic diseases that can be cured by liver transplantation. J Hepatol 2013; 59 (3): 595–612. doi: 10.1016/j.jhep.2013.04.004.
4. European Association for the Study of the Liver. EASL Clinical Practice Guidelines on liver transplantation. J Hepatol 2024; 81 (6): 1040–1086. doi: 10.1016/j.jhep.2024.07.032.
5. European Association for the Study of the Liver. EASL Clinical Practice Guidelines on haemochromatosis. J Hepatol 2022; 77 (2): 479–502. doi: 10.1016/j.jhep.2022.03.033.
6. European Association for the Study of the Liver. EASL Clinical Practice Guidelines on genetic cholestatic liver diseases. J Hepatol 2024; 81 (2): 303–325. doi: 10.1016/j.jhep.2024.04.006.
7. O‘Grady JG, Alexander GJ, Hayllar KM et al. Early indicators of prognosis in fulminant hepatic failure. Gastroenterology 1989; 97 (2): 439–445. doi: 10.1016/0016-5085 (89) 90081-4.
8. Wiesner RH, McDiarmid SV, Kamath PS et al. MELD and PELD: application of survival models to liver allocation. Liver Transpl 2001; 7 (7): 567–580. doi: 10.1053/jlts.2001.25879.
9. European Association for the Study of the Liver. EASL Clinical Practice Guidelines: Liver transplantation. J Hepatol 2016; 64 (2): 433–485. doi: 10.1016/j.jhep.2015.10.006.
10. Martin P, DiMartini A, Feng S et al. Evaluation for liver transplantation in adults: 2013 practice guideline by the American Association for the Study of Liver Diseases and the American Society of Transplantation. Hepatology 2014; 59 (3): 1144–1465. doi: 10.1002/hep.26972.
11. Jalan R, Saliba F, Pavesi M et al. Development and validation of a prognostic score to predict mortality in patients with acute-on-chronic liver failure. J Hepatol 2014; 61 (5): 1038–1047. doi: 10.1016/j.jhep.2014.06.012.
12. Petrasek J, Jirsa M, Sperl J et al. Revised King’s College score for liver transplantation in adult patients with Wilson’s disease. Liver Transpl 2007; 13 (1): 55–61. doi: 10.1002/lt.20920.
13. Thompson RJ, Arnell H, Artan R et al. Odevixibat treatment in progressive familial intrahepatic cholestasis: a randomised, placebo-controlled, phase 3 trial. Lancet Gastroenterol Hepatol 2022; 7 (9): 830–842. doi: 10.1016/S2468-1253 (22) 00093-0.
14. Vrabelova S, Letocha O, Borsky M et al. Mutation analysis of the ATP7B gene and genotype/phenotype correlation in 227 patients with Wilson disease. Mol Genet Metab 2005; 86 (1–2): 277–285. doi: 10.1016/j.ymgme.2005.05.004.
15. European Association for the Study of the Liver. EASL-ERN Clinical Practice Guidelines on Wilson’s disease. J Hepatol. In press 2025. doi: 10.1016/j.jhep.2024.11.007.
16. Ferenci P, Caca K, Loudianos G et al. Diagnosis and phenotypic classification of Wilson disease. Liver Int 2003; 23 (3): 139–142. doi: 10.1034/j.1600-0676.2003.00824.x.
17. Czlonkowska A. A study of haemolysis in Wilson’s disease. J Neurol Sci 1972; 16 (3): 303–314. doi: 10.1016/0022-510x (72) 90194-3.
18. Nazer H, Ede RJ, Mowat AP et al. Wilson’s disease: clinical presentation and use of prognostic index. Gut 1986; 27 (11): 1377–1381. doi: 10.1136/gut.27.11.1377.
19. Tang S, Bai L, Hou W et al. Comparison of the Effectiveness and afety of d-Penicillamine and Zinc Salt Treatment for Symptomatic Wilson Disease: A Systematic Review and Meta-Analysis. Front Pharmacol 2022; 13 : 847436. doi: 10.3389/fphar.2022.847436.
20. Dhawan A, Taylor RM, Cheeseman P et al. Wilson’s disease in children: 37-year experience and revised King’s score for liver transplantation. Liver Transpl 2005; 11 (4): 441–418. doi: 10.1002/lt.20352.
21. Allen KJ, Gurrin LC, Constantine CC et al. Iron-overload-related disease in HFE hereditary hemochromatosis. N Engl J Med 2008; 358 (3): 221–230. doi: 10.1056/NEJMoa073286.
22. Fiori JG, Olynyk JK. Haemochromatosis – a modern clinician’s guide. Intern Med J 2026; 56 (5): 777–783. doi: 10.1111/imj.70427.
23. Kremyanskaya M, Kuykendall AT, Pemmaraju N et al. Rusfertide, a Hepcidin Mimetic, for Control of Erythrocytosis in Polycythemia Vera. N Engl J Med 2024; 390 (8): 723–735. doi: 10.1056/NEJMoa2308809.
24. Pilo F, Angelucci E. Vamifeport: Monography of the First Oral Ferroportin Inhibitor. J Clin Med 2024; 13 (18). doi: 10.3390/jcm13185524.
25. Elmberg M, Hultcrantz R, Ekbom A et al. Cancer risk in patients with hereditary hemochromatosis and in their first-degree relatives. Gastroenterology 2003; 125 (6): 1733–1741. doi: 10.1053/j.gastro.2003.09.035.
26. Lymberopoulos P, Prakash S, Shaikh A et al. Long-term outcomes and trends in liver transplantation for hereditary hemochromatosis in the United States. Liver Transpl 2023; 29 (1): 15–25. doi: 10.1002/lt.26539.
27. Adam R, Karam V, Cailliez V et al. 2018 Annual Report of the European Liver Transplant Registry (ELTR) – 50-year evolution of liver transplantation. Transpl Int 2018; 31 (12): 1293–1317. doi: 10.1111/tri.13358.
28. Bardou-Jacquet E, Philip J, Lorho R et al. Liver transplantation normalizes serum hepcidin level and cures iron metabolism alterations in HFE hemochromatosis. Hepatology 2014; 59 (3): 839–347. doi: 10.1002/hep.26570.
29. Strnad P, McElvaney NG, Lomas DA. Alpha (1) -Antitrypsin Deficiency. N Engl J Med 2020; 382 (15): 1443–1455. doi: 10.1056/NEJMra 1910234.
30. Fromme M, Schneider CV, Trautwein C et al. Alpha-1 antitrypsin deficiency: A re-surfacing adult liver disorder. J Hepatol 2022; 76 (4): 946–958. doi: 10.1016/j.jhep.2021.11.022.
31. Holinka M, Frankova S, Adamcova Selcanova S et al. Genetic drivers of liver cirrhosis: The role of SERPINA1 and PNPLA3 variants in disease onset and progression. PLoS One 2025; 20 (9): e0333051. doi: 10.1371/journal.pone.0333051.
32. Schneider CV, Hamesch K, Gross A et al. Liver Phenotypes of European Adults Heterozygous or Homozygous for Pi *Z Variant of AAT (Pi *MZ vs Pi *ZZ genotype) and Noncarriers. Gastroenterology 2020; 159 (2): 534.e11–548.e11. doi: 10.1053/j.gastro.2020.04.058.
33. Fromme M, Schneider CV, Pereira V et al. Hepatobiliary phenotypes of adults with alpha-1 antitrypsin deficiency. Gut. 2022; 71 (2): 415–423. doi: 10.1136/gutjnl-2020-323729.
34. Strnad P, Mandorfer M, Choudhury G et al. Fazirsiran for Liver Disease Associated with Alpha (1) -Antitrypsin Deficiency. N Engl J Med 2022; 387 (6): 514–524. doi: 10.1056/NEJMoa2205416.
35. Fraňková S, Holinka M, Šperl J. Transplantace jater pro deficit alfa-1-antitrypsinu. Gastroent Hepatol 2024; 78 (2): 129–135. doi: 10.48095/ccgh2024129.
36. Oude Elferink RP, Paulusma CC, Groen AK. Hepatocanalicular transport defects: pathophysiologic mechanisms of rare diseases. Gastroenterology 2006; 130 (3): 908–925. doi: 10.1053/j.gastro.2005.08.052.
37. Felzen A, Verkade HJ. The spectrum of Progressive Familial Intrahepatic Cholestasis diseases: Update on pathophysiology and emerging treatments. Eur J Med Genet 2021; 64 (11): 104317. doi: 10.1016/j.ejmg.2021.104317.
38. Gordo-Gilart R, Andueza S, Hierro L et al. Functional analysis of ABCB4 mutations relates clinical outcomes of progressive familial intrahepatic cholestasis type 3 to the degree of MDR3 floppase activity. Gut 2015; 64 (1): 147–155. doi: 10.1136/gutjnl-2014-306896.
39. Bull LN, Thompson RJ. Progressive Familial Intrahepatic Cholestasis. Clin Liver Dis 2018; 22 (4): 657–669. doi: 10.1016/j.cld.2018.06.003.
40. Sahloul A, Lainka E, Kathemann S et al. Progressive familial intrahepatic cholestasis-outcome and time to transplant after biliary diversion according to genetic subtypes. Front Surg 2023; 10 : 1074229. doi: 10.3389/fsurg.2023.1074229.
41. Jankowska I, Pawlowska J, Szymczak M et al. A Report of 2 Infant Siblings with Progressive Intrahepatic Familial Cholestasis Type 1 and a Novel Homozygous Mutation in the ATP8B1 Gene Treated with Partial External Biliary Diversion and Liver Transplant. Am J Case Rep 2021; 22: e932374. doi: 10.12659/AJCR.932374.
42. Maggiore G, Gonzales E, Sciveres M et al. Relapsing features of bile salt export pump deficiency after liver transplantation in two patients with progressive familial intrahepatic cholestasis type 2. J Hepatol 2010; 53 (5): 981–986. doi: 10.1016/j.jhep.2010.05.025.
43. Ayoub MD, Bakhsh AA, Vandriel SM et al. Management of adults with Alagille syndrome. Hepatol Int 2023; 17 (5): 1098–1112. doi: 10.1007/s12072-023-10578-x.
Štítky
Detská gastroenterológia Gastroenterológia a hepatológia Chirurgia všeobecnáČlánok vyšiel v časopise
Gastroenterologie a hepatologie
2026 Číslo 5
- I „pouhé“ doporučení znamená velkou pomoc. Nasměrujte své pacienty pod křídla Dobrých andělů
- Metamizol v kostce a v praxi – účinné neopioidní analgetikum pro celé věkové spektrum
- Těhotenství a idiopatické střevní záněty – terapie zlepšuje stav a je bezpečná
- Vliv těhotenství na klinickou aktivitu Crohnovy nemoci
- Medikace u IBD v těhotenství
Najčítanejšie v tomto čísle
- Národní program screeningu kolorektálního karcinomu v České republice: změny v letech 2026–2027
- Dědičné poruchy metabolizmu jako indikace k transplantaci jater u dospělých
- Prevence nádorů trávicí trubice
- Diagnostické metody infekce Helicobacter pylori